需求描述:现在有多个不同网站的登陆账号,需要做成免登录
要求:
- 易添加修改账号及密码
- 易同步数据
- 易发布
测试方案一:winform+webbrower+js:此方案的缺点是个别网站不兼容IE. 卒
测试方案二:php+iframe+jquery,受限于同源策略的安全问题, 卒
测试方案三: winform+cef+js.不能动态的从数据库取值生成菜单,
需求描述:现在有多个不同网站的登陆账号,需要做成免登录
要求:
测试方案一:winform+webbrower+js:此方案的缺点是个别网站不兼容IE. 卒
测试方案二:php+iframe+jquery,受限于同源策略的安全问题, 卒
测试方案三: winform+cef+js.不能动态的从数据库取值生成菜单,
用错的标准来做测量参数,得到的也是错的结果.真是虚荣数据
curl ‘localhost:9200/_cat/indices?v’ 列出所有索引
curl ‘localhost:9200/kstore/_search?q=7838’ 查询
作者:谷雨
大约有2~3%的儿童有智力障碍(intecllectual disability),而70%的智力障碍是由基因变异导致的。目前,已知有600多种基因能成为智力障碍的诱因。
1985年,人们发现了第一个神经发育的致病基因。此后,智力障碍才得以被诊断出来。2000年,由于人类基因组计划的开展,越来越多的神经发育致病基因被发现,从而引领了神经发育障碍诊断的第二次飞跃。
对神经发育的研究也许无法治愈智力障碍儿童,但是可以大幅改善其生活质量。这也是进行神经发育研究的意义之一。
下图列出了目前已知的神经发育障碍致病基因,他们大多数与RAS/ERK/mTOR分子通路有关。其中,NF1基因变异最有可能导致神经发育障碍,病情也最严重。两个原因:
1)NF1基因表达的是NF1蛋白,即神经纤维素I(Neurofibromin I)。从图中我们可以看到,它处于许多分子机制的上游,因此一旦变异,就会使下游的许多过程发生变化;
2)许多影响神经发育的蛋白都是兴奋性的,但NF1蛋白为抑制性蛋白。当它无法起到正常起作用时,其调控的下游通路会出现功能增益(gain of function),过度活跃,过度合成蛋白。
合成的蛋白增多很可能就会出现如蛋白质聚集等扰乱细胞正常工作的错误。如果只是其中一个兴奋性蛋白出了问题,虽然可能导致功能减弱(loss of function),但很有可能有其他功能相同或相似的蛋白能够起到补偿作用。
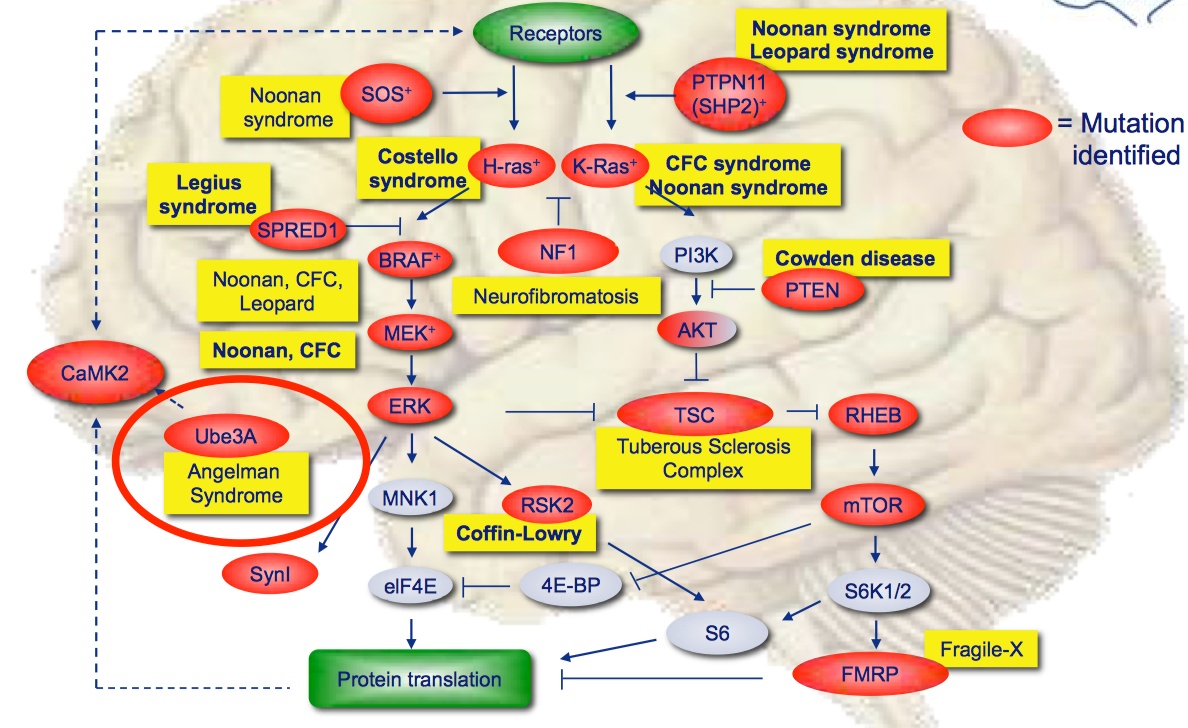
CaMKII变异对神经发育障碍的影响是直到去年才被检测出来的(Küry et al., 2017)。明明我们在二三十年前就知道了它的存在,为什么现在才发现它的变异导致的致病影响呢?这是因为许多其他基因的变异会发癌变,使患者表现出明显的躯体症状,从而容易对患者进行识别和归类。对多个相同症状的患者进行基因检测,就容易得知他们的共同致病基因。这也是为什么许多神经发育障碍的名字中都有“综合征”字样,如天使综合征等。但是CaMKII的病变不如其他明显,难以将该类病变人群归类,因而难以检测致病基因。
1. 天使综合征(Angelman Syndrome,AS)
AS的发病率为两万分之一。患者表现出智力障碍、言语缺失、癫痫及EEG异常、运动缺陷、睡眠缺陷和行为异常(如自闭症谱系障碍[Autism spectrum disorder, ASD]、进食障碍、睡眠障碍等)。不过,患者们总是常常面露笑容,有天使般的神态。巧合的是,首先发现该疾病,并系统描述它的医生Harry Angelman,其名字里也有“天使“一词。
AS是由神经系统内母本15号染色体上UBE3A基因功能缺陷无法正常表达而导致的。
UBE3A蛋白(Ubiquitin-protein ligase 3A)就是E6AP蛋白,是泛素蛋白连接酶3型的一种。泛素-蛋白溶酶体是生物体内降解蛋白质的两种途径之一,另一种是自噬-溶酶体途径。降解蛋白质与细胞周期、免疫应答、代谢物清理等有关。简单来说,泛素-蛋白溶酶体途径是通过3种酶活化泛素,并将其连接到被降解的蛋白质上做好标记。这样,被标记好的蛋白质就会被送回工厂分解回收。其中的一种酶,泛素蛋白连接酶3型,就负责将活化的泛素连接到即将被降解的蛋白质上。当然了,蛋白质种类繁多,你很容易就猜到,这个连接酶一定是有特异性识别功能的。UBE3A是众多连接酶中的一种,但目前,其关键靶向未知。它最初是在关于人类乳头瘤病毒(HPV-16)发病机制的研究中被发现的,那个时候的名字是E6AP(E6-associated protein),故事相当有趣,感兴趣的可以去查阅相关内容。
目前,研究者们通过基因打靶(gene targeting)敲除母本UBE3A基因后获得了天使综合征的小鼠模型。这种小鼠模型除了无法表现出言语缺失外完全模拟了人类天使综合征。
2. CaMKII对天使综合征的影响
研究发现,降低AS小鼠中增高的CaMKII T305位点上的抑制性磷酸化能恢复AS表型(Weeber et al., 2003; Van Woerden et al., 2007)。也就是说,CaMKII的活性在天使综合征中被抑制了。那么是因为这个才导致了神经疾病吗?
一个简单的想法是,让我们移除AS小鼠中的CaMKII的刹车吧。看看提高CaMKII活性会发生什么!
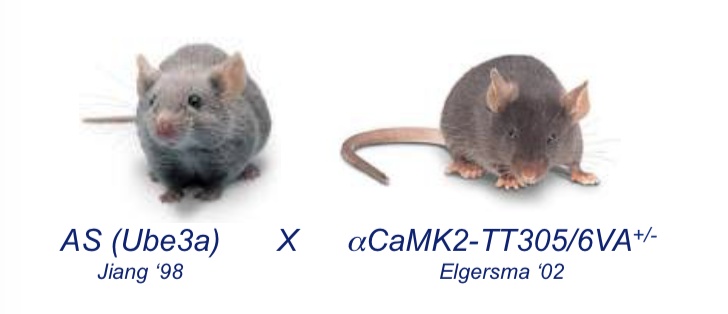
研究者让携带UBE3A基因的AS小鼠与αCaMKII-TT305/6VA小鼠(αCaMKII T305位点无法进行抑制性磷酸化)杂交,双方均为杂合小鼠。这样会产生四种基因型的小鼠:
AS小鼠会表现出肥胖、癫痫、运动协调障碍和认知缺陷。而:
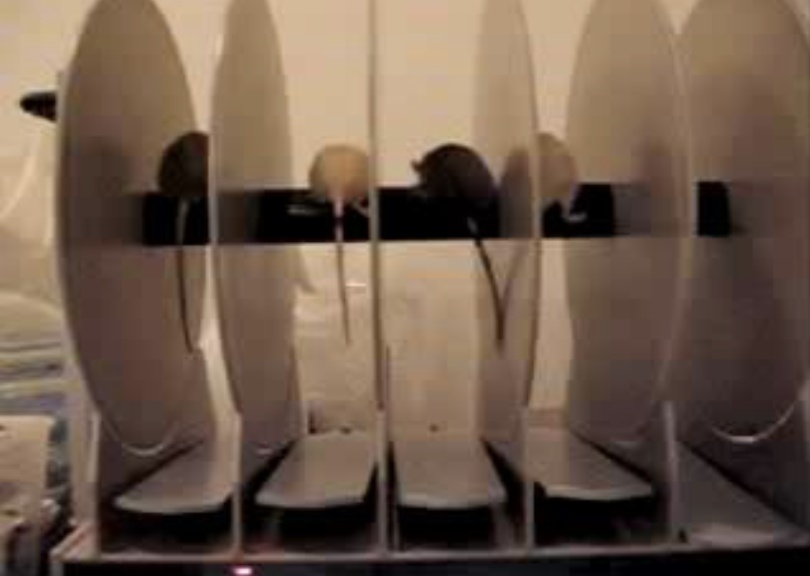
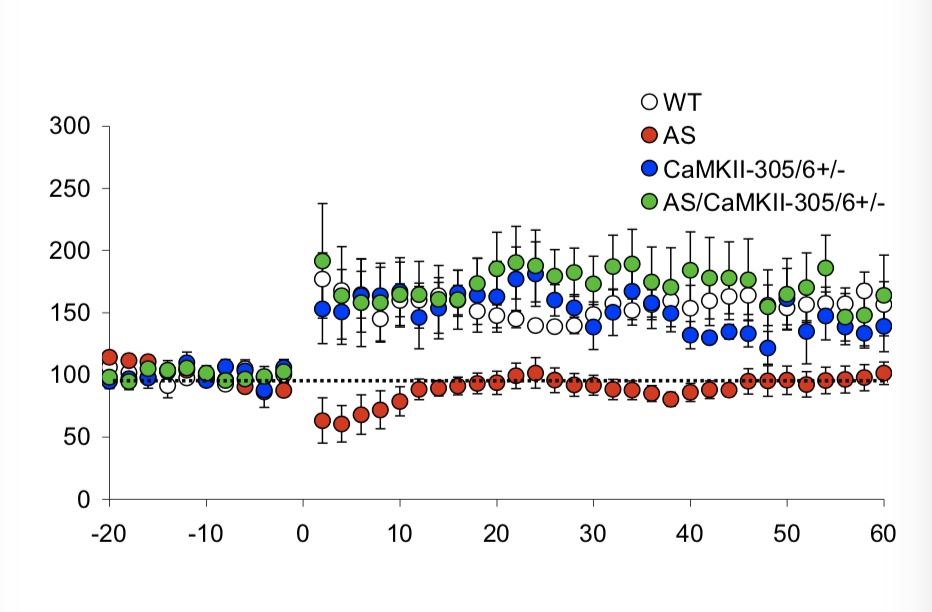
因此,我们可以下结论说,AS/αCaMKII双重变异拯救了AS单一变异的CaMKII活动性、LTP缺陷、肥胖症状、癫痫症状、认知缺陷和运动协调缺陷。
既然如此,那AS是一种病症可逆的发育性综合征吗?
天使综合征目前的治疗方案研究主要走以下两条路:
3. 基因印刻(gene imprinting)与天使综合征
为什么要激活父本UBE3A基因?
我们之前提到,AS是一种母本UBE3A基因无法正常表达的疾病。我们知道,每一对染色体都包含一条母本拷贝和一条父本拷贝,但它们的贡献在某些情况下不是对等的。在除神经系统外的其他部位,母本和父本染色体上的UBE3A基因都能正常表达,而在神经系统中父本基因拷贝被组织特异性沉默了,也就是被印刻了。
可能有人看到印刻就会想起“小鸭认妈”的中学生物学教材的典例,楼主表示,从心理学跑过来,在课上第一次听到“gene imprinting”,以为基因都会认妈,而旁边同学们还点头表示很懂,于是恍恍惚惚惊到怀疑世界,手机查了好几遍imprinting这个词。但是吧,它的意思勉勉强强也差不多,就是说这个基因一开始就被封印了,不许说话。
1997~1998年的一系列遗传学研究表明,神经系统过多表达UBE3A会导致自闭症。这大概就是为什么神经系统沉默了其中的一个基因。
沉默基因的方法有好些,其中最普遍的方式是甲基化修饰其DNA区段。但UBE3A的印刻并不是这样的。它很特殊。Beaudet实验室在2015年发现,与父本UBE3A基因反向的一个位点会表达一个非编码RNA(UBE3A-ATS,不编码蛋白质),这个RNA会一直产生覆盖UBE3A基因的部分,导致它无法正常表达。这个过程叫反义转录(anti-sense transcript)。这名字也是很有趣了,anti-sense之后这基因果然无法make sense。
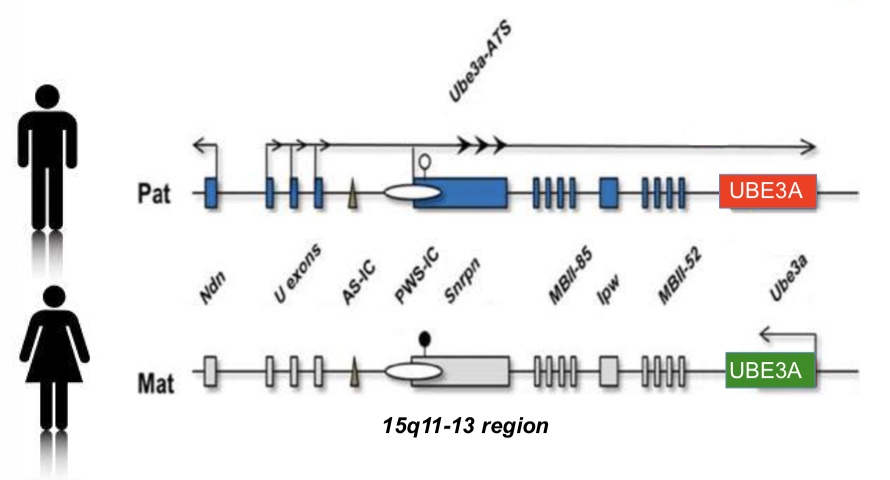
所以就有人说,那我们去掉这个反义转录,解除封印,让父本UBE3A正常表达,不就可以弥补母本UBE3A的表达缺陷了吗?
确实,黄宪松博士用拓扑异构酶抑制剂Topotecan确实能有效打开沉默的父本UBE3A,缓解AS症状,但是这种药物的毒性较大,目前仍需改善,另外,反义寡核苷酸(antisense oligonucleotide, AON/ASO)也能调节降解UBE3A的反义转录,且基本上能完全恢复UBE3A的表达(相关研究文章尚未公开发表)。
另一个问题是,AS表型的可逆性是否存在一个关键期?什么时候用药最有效?要怎么研究?
4. AS表型可逆性的关键期
研究者创造了一种Tamoxifen-Cre AS小鼠。在正常小鼠的母本UBE3A基因中用Cre-LoxP方法插入一个带标记停止子后,UBE3A无法正常表达,此时小鼠就是AS表型的小鼠;若给予药物Tamoxifen,则能启动Cre重组酶,剪掉停止子,让UBE3A基因正常表达。如此一来,在不同时期给予Tamoxifen,就能观测到不同时期AS表型的可逆性了!
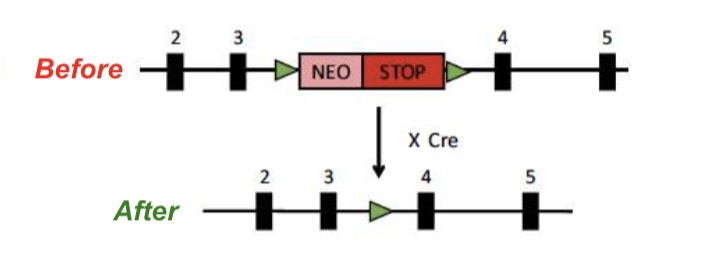
结果发现,在任何年龄(幼年、青少年期和成年期)恢复UBE3A表达都能拯救海马LTP缺陷;前额叶皮质第5层锥体神经元的突触传递缺陷可在成年期恢复UBE3A表达时被拯救;运动缺陷只能在幼年时期恢复基因表达来拯救;筑巢行为缺陷在小鼠三周龄后恢复基因表达而被拯救。简单说,确实越早越可逆,救比不救要好。
那么,UBE3A在神经元发育完成后还有作用吗?
检验的操作时,用Tamoxifen-Cre、LoxP夹心UBE3A基因替换野生型母本基因,这样在不同年龄时期给予Tamoxifen就可以剪掉整个UBE3A基因,使它从正常小鼠变成AS小鼠。
结果是,早期发育时敲除基因会导致AS表型,3周龄后敲除只会影响到突触可塑性、筑巢行为和强迫游泳表现,12周龄后敲除仅影响突触可塑性。
至此,我们可以得出有关治疗方案和窗口期的结论:
更多关于天使综合征的内容,请访问 https://angelman.org.cn
患有AS的人在其UBE3A基因中具有突变,缺失或其他缺陷。基因替代疗法使用安全病毒将UBE3A基因的健康拷贝递送到细胞中以替代缺失或表现不佳的基因。目标是让身体开始制造缺乏或缺乏的UBE3A蛋白质。欧洲已经批准了一些基因疗法治疗用于罕见疾病(例如,Strimvelis),并且在美国正在进行许多基因治疗试验以用于各种疾病(例如,Batten病,San Filippo综合征)。
人们有两套染色体 – 一组遗传自母亲,另一组遗传给父亲。在一个典型的人中,母系遗传的UBE3A是活跃的,而遗传自父亲的基因拷贝在我们大脑的神经元中被沉默 – 这种现象称为印记。对于患有Angelman综合征的个体,母体基因功能不正常。基因激活疗法的目标是打开正常沉默的父系基因,因此有一个活性拷贝产生必需的UBE3A蛋白。
下游治疗使用药物治疗Angelman综合征的症状,并改善患有该疾病的个体的生活质量。有许多药物已经获得FDA批准,可能对治疗Angleman综合征有用。找到这些药物并证明它们可以改变用途将是为Angelman社区带来新疗法的最快方法。美国食品和药物管理局(FDA)建立了一个罕见疾病再利用数据库,其中包含有希望或已经批准用于治疗罕见疾病的药物。
好久没有更新宝宝的信息,有太多的事情无法用文字来描述。亦或者是自己到现在都愿意去承认这个事实吧。
应该还是从宝宝一周岁的体检开始,那个时候只是感觉到宝宝比较软,当还在抱着他出去遛弯坐在腰凳的时候,就喜欢把头靠在我的肩膀上,那个时候只是觉得可能是太懒的缘故吧。当他独坐的时候,总是喜欢手撑着,而且那个时候一直是在腹爬的阶段,当儿保科的大夫说当前的运动状态落后于同龄的小朋友时,心里还没有那么在意,或许是之前听多了老辈的话,每个人发育不一样,有些孩子就是走路晚。但是大夫还是建议去做个全面的检查,心里放心不下,决定带他到上海儿童医学中心去做检查,也就开始宝宝的康复之路。
一系列的检查结束之后,定义为肌张力低下导致的,测试完了骨密度之后,建议转到孙克兴主任那边的中医康复科,每周六进行PT(physical training)和针灸的治疗,大概持续了半年左右,
原因:
缺乏E3泛素蛋白连接酶(UBE3A)基因表达导致Angelman综合征。该基因位于染色体区域15(15q11-q13)。
存在于人类细胞核中的染色体携带每个个体的遗传信息。人体细胞通常有46条染色体。成对的人类染色体从1到22编号,性染色体用X和Y表示。雄性有一条X和一条Y染色体,雌性有两条X染色体。每条染色体都有一个标记为“p”的短臂和一个标记为“q”的长臂。染色体进一步细分为许多编号的条带。例如,“染色体15q11-q13”是指染色体15长臂上的条带11-13。编号条带指定每条染色体上存在的数千个基因的位置。
可引起Angelman综合征的UBE3A异常包括基因的缺失,基因结构的变化,或基因功能或表达的变化。可以破坏UBE3A的遗传机制包括染色体缺失,印记错误,父系单亲二体和UBE3A突变(见下文)。在大约10%的情况下,无法确定原因。在Angelman综合征的大多数情况下,这些遗传变化似乎是随机发生的(偶发性),但在约3-5%时它们可以遗传。
分类:
1.缺失型: 在大约70-75%的病例中,存在母体衍生的染色体15的区域15q11-13的缺失,其包括UBE3A基因的缺失。这种删除通常偶尔发生(新发性)并且不是遗传的。该类型下二胎复发风险估计为1-2%或更低。在约1%的病例中,由于复杂的染色体重排可能发生该染色体区域的缺失,其中染色体15的区段断裂并移动到另一染色体位置。具有这种删除机制的患者复发的风险更大。
与Angelman综合征相关的独特遗传现象是“印记”。每个基因都有两个拷贝(Y染色体上的基因除外):一个来自父亲,另一个来自母亲。在大多数情况下,两个基因都激活并因此是活跃的。然而,在某些情况下,一个基因优先沉默或关闭,这取决于该基因来自哪个亲本。这种“原种亲本”灭活过程是“基因组印记”的一个例子。基因组印记由分子开关控制,其中一些开关通过称为DNA甲基化的过程起作用。适当的遗传印记是正常发育所必需的。印迹基因倾向于聚集或组合在一起。在15号染色体的15q11-13区域发现了几个印迹基因。印迹中心,该区域调节该区域的印迹基因。
2.印记标记错误:一些具有Angelman综合征(约3-5%)的个体在DNA甲基化错误引起的遗传印记中存在缺陷(参见上文的印迹定义)。在大约20%的情况下(3-5%),这是由于印迹中心内的DNA被删除引起的; 其余80%的病例是由遗传印记中尚未知或未确定的缺陷引起的。由于具有DNA缺失的印迹缺陷,可能存在高达50%的Angelman综合征复发风险。
3.单亲二倍体:大约2-5%的Angelman综合征病例是由单亲二体性引起的,这是一种异常,其中一个人从一个父母那里接收染色体的两个拷贝,而不是从每个父母那里接收一个。在Angelman综合征中,15号染色体的两个拷贝都可以从父亲那里获得(父亲单亲二体)。结果,在该区域中仅存在父本表达的基因,因此UBE3A在脑中根本不表达,因为它通常仅在母源衍生的染色体上表达。单亲二体性复发的风险小于1%。
4.基因突变:在10-20%的具有Angelman综合征的个体中检测到UBE3A内的异常变化(突变)。该基因功能丧失导致Angelman综合征的所有主要临床特征。UBE3A包含用于产生(编码)泛素连接酶蛋白的说明书。这种蛋白质标记其他蛋白质,使身体能够降解目标蛋白质,这一过程称为泛素化。由于UBE3A基因的突变,可能有高达50%的Angelman综合征复发风险。
一些具有Angelman综合征症状的个体没有可识别的15号染色体异常。该组中的一些个体可能患有与Angelman综合征不同的疾病,但其他人可能有未检测到的UBE3A基因突变或另一个突变,但是 – -be-鉴定的基因,也可以导致或模仿Angelman综合征。
资源来源于网络,侵删.
[rihide]
PWYN-A58503-L15F1A10F-4702
JIPI-A45470-E91F87CC1-0399
JHPO-A76049-D70F4E2FB-5742
A796-A931-9F30-2F30
CB35-059C-E3D5-0276
37C5-C07E-0071-5AF9
47DF-7B8A-A624-E769
8.0
63e70b50-36c054361-9578-69936c1e9a57
63e70b50-36c054361-9578-69936c1e9a57
52a1b519-e0973dc83-462f-2bb3c2c98f2e
10.0版本
破解补丁地址
https://github.com/2316361/FineCrack/releases/tag/1.0
1.将 FineCrack-jar-with-dependencies.jar 放到你喜欢的目录,如 C:\FineReport_10.0
2.修改C:\FineReport_10.0\bin\designer.vmoptions 增加 -javaagent:C:\FineReport_10.0\FineCrack-jar-with-dependencies.jar 如果用命令启动,修改C:\FineReport_10.0\bin\designer.bat 在com.fr.start.Designer 前增加 -javaagent:C:\FineReport_10.0\FineCrack-jar-with-dependencies.jar ,修改后 ..\jre\bin\java -cp ../jre/lib/*;../lib/*;../server/lib/*;../webapps/webroot/WEB-INF/lib/* -javaagent:C:\FineReport_10.0\FineCrack-jar-with-dependencies.jar com.fr.start.Designer
3. 生成fineregister.lic ,文件内容为 {“VERSION”:”10.0″,”DEADLINE”:”253402271999000″,”CONCURRENCY”:”0″},进行注册。
4.我按以上操作成功注册到9999年,如果不成功,请仔细检查操作步骤。
激活码:7e52b071-2ea47455c-864f-b827be16284c
[/rihide]
前言:访客您好,既然您找到这个页面,说明你是想更多的了解天使综合征而来的,可能这几篇对您也有帮助:
UBE3A 又被称作泛素蛋白连接酶E3A,该基因提供了制造一种称为泛素蛋白连接酶E3A蛋白质的指令。泛素蛋白连接酶是靶向细胞内其他蛋白质分解(降解)的酶。这些酶将一种叫做泛素的小分子附着在应该被降解的蛋白质上。称为蛋白酶体的细胞结构识别并消化这些遍在蛋白标记的蛋白质。蛋白质降解是正常过程,可去除受损或不必要的蛋白质,并有助于维持细胞的正常功能。
研究表明,泛素蛋白连接酶E3A在神经系统的正常发育和功能中起关键作用。研究表明,它有助于控制(调节)蛋白质合成和降解(蛋白质稳定)的平衡,在神经细胞(突触)之间的连接处进行细胞间通讯。调节蛋白质稳态对于突触随时间变化和适应经验是重要的,经验是一种称为突触可塑性的特征。突触可塑性对学习和记忆至关重要。
人们通常继承UBE3A基因的两个拷贝,每个亲本一个。基因的两个拷贝都在大多数身体组织中打开(活跃)。然而,在大脑的某些区域,只有从人的母亲(母亲副本)遗传的副本才有效。这种亲本特异性基因激活是由称为基因组印记的现象引起的。
所在位置:
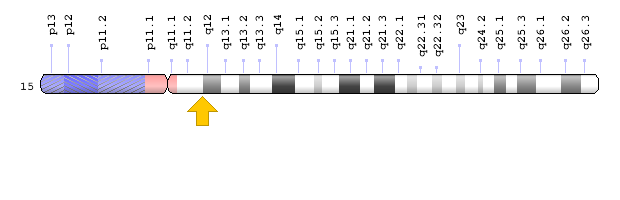
细胞遗传学位置:15q11.2,它是位置11.2的15号染色体的长(q)臂
分子位置:15号染色体上的碱基对25,337,234至25,439,381 (Homo sapiens Annotation Release 109,GRCh38.p12)
该基因的其他名称:
更多关于天使综合征的内容,请访问 https://angelman.org.cn