原因:
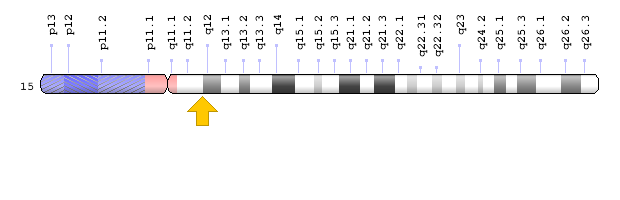
缺乏E3泛素蛋白连接酶(UBE3A)基因表达导致Angelman综合征。该基因位于染色体区域15(15q11-q13)。
存在于人类细胞核中的染色体携带每个个体的遗传信息。人体细胞通常有46条染色体。成对的人类染色体从1到22编号,性染色体用X和Y表示。雄性有一条X和一条Y染色体,雌性有两条X染色体。每条染色体都有一个标记为“p”的短臂和一个标记为“q”的长臂。染色体进一步细分为许多编号的条带。例如,“染色体15q11-q13”是指染色体15长臂上的条带11-13。编号条带指定每条染色体上存在的数千个基因的位置。
可引起Angelman综合征的UBE3A异常包括基因的缺失,基因结构的变化,或基因功能或表达的变化。可以破坏UBE3A的遗传机制包括染色体缺失,印记错误,父系单亲二体和UBE3A突变(见下文)。在大约10%的情况下,无法确定原因。在Angelman综合征的大多数情况下,这些遗传变化似乎是随机发生的(偶发性),但在约3-5%时它们可以遗传。
分类:
1.缺失型: 在大约70-75%的病例中,存在母体衍生的染色体15的区域15q11-13的缺失,其包括UBE3A基因的缺失。这种删除通常偶尔发生(新发性)并且不是遗传的。该类型下二胎复发风险估计为1-2%或更低。在约1%的病例中,由于复杂的染色体重排可能发生该染色体区域的缺失,其中染色体15的区段断裂并移动到另一染色体位置。具有这种删除机制的患者复发的风险更大。
与Angelman综合征相关的独特遗传现象是“印记”。每个基因都有两个拷贝(Y染色体上的基因除外):一个来自父亲,另一个来自母亲。在大多数情况下,两个基因都激活并因此是活跃的。然而,在某些情况下,一个基因优先沉默或关闭,这取决于该基因来自哪个亲本。这种“原种亲本”灭活过程是“基因组印记”的一个例子。基因组印记由分子开关控制,其中一些开关通过称为DNA甲基化的过程起作用。适当的遗传印记是正常发育所必需的。印迹基因倾向于聚集或组合在一起。在15号染色体的15q11-13区域发现了几个印迹基因。印迹中心,该区域调节该区域的印迹基因。
2.印记标记错误:一些具有Angelman综合征(约3-5%)的个体在DNA甲基化错误引起的遗传印记中存在缺陷(参见上文的印迹定义)。在大约20%的情况下(3-5%),这是由于印迹中心内的DNA被删除引起的; 其余80%的病例是由遗传印记中尚未知或未确定的缺陷引起的。由于具有DNA缺失的印迹缺陷,可能存在高达50%的Angelman综合征复发风险。
3.单亲二倍体:大约2-5%的Angelman综合征病例是由单亲二体性引起的,这是一种异常,其中一个人从一个父母那里接收染色体的两个拷贝,而不是从每个父母那里接收一个。在Angelman综合征中,15号染色体的两个拷贝都可以从父亲那里获得(父亲单亲二体)。结果,在该区域中仅存在父本表达的基因,因此UBE3A在脑中根本不表达,因为它通常仅在母源衍生的染色体上表达。单亲二体性复发的风险小于1%。
4.基因突变:在10-20%的具有Angelman综合征的个体中检测到UBE3A内的异常变化(突变)。该基因功能丧失导致Angelman综合征的所有主要临床特征。UBE3A包含用于产生(编码)泛素连接酶蛋白的说明书。这种蛋白质标记其他蛋白质,使身体能够降解目标蛋白质,这一过程称为泛素化。由于UBE3A基因的突变,可能有高达50%的Angelman综合征复发风险。
一些具有Angelman综合征症状的个体没有可识别的15号染色体异常。该组中的一些个体可能患有与Angelman综合征不同的疾病,但其他人可能有未检测到的UBE3A基因突变或另一个突变,但是 – -be-鉴定的基因,也可以导致或模仿Angelman综合征。